Аритмии при беременности: какие безопасны, а какие требуют терапии
Дата публикации: 7 ноября, 2026

Просмотров всего: 20

Время чтения: 21 минута

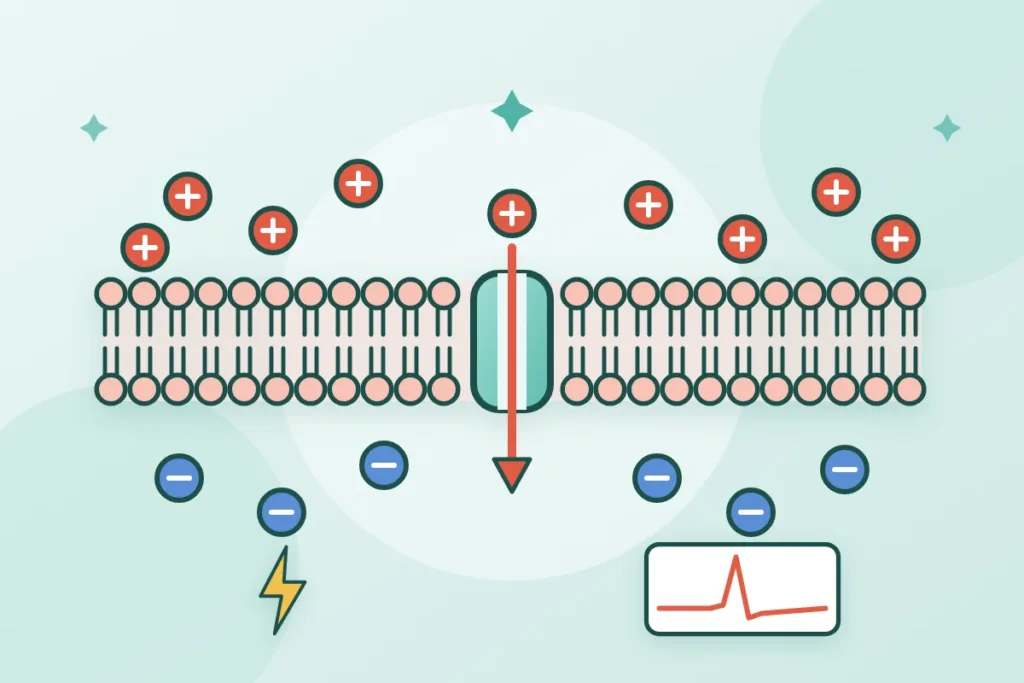
Каналопатии (сердечные каналопатии) — группа наследственных заболеваний, вызванных мутациями генов ионных каналов клеток сердечной мышцы или регулирующих их белков. Ионные каналы — это «ворота» в мембране клетки, через которые проходят натрий, калий и кальций, создавая электрический импульс.
При каналопатиях строение сердца обычно нормально, но нарушено формирование и восстановление электрического потенциала клеток. Это предрасполагает к жизнеугрожающим желудочковым аритмиям, обморокам и внезапной сердечной смерти, нередко у молодых людей. К основным каналопатиям относятся синдром удлинённого интервала QT, синдром Бругада, катехоламинергическая полиморфная желудочковая тахикардия (КПЖТ) и синдром укороченного интервала QT.
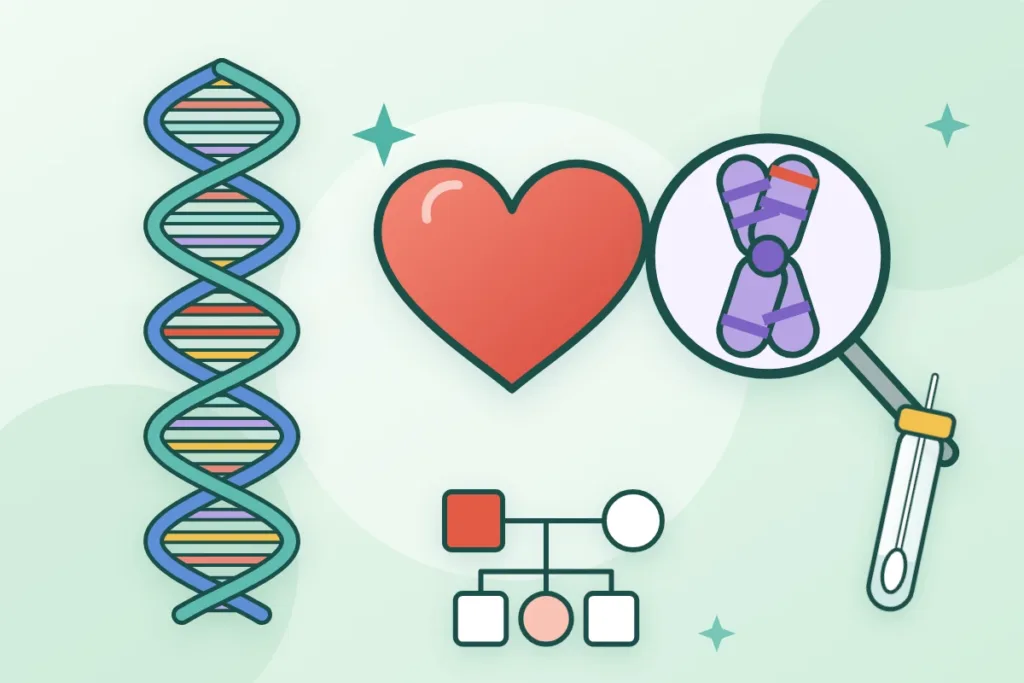
Каналопатии — одна из ведущих причин внезапной смерти молодых людей, у которых при вскрытии сердце выглядит нормальным. Большинство форм наследуется по аутосомно-доминантному типу (достаточно одной изменённой копии гена от одного из родителей), поэтому выявление болезни у одного человека требует обследования его кровных родственников — каскадного скрининга.
Потенциал действия клетки сердца формируется слаженной работой натриевых, кальциевых и калиевых каналов. Мутации, ослабляющие калиевые каналы реполяризации (восстановления заряда) или усиливающие поздний натриевый ток, удлиняют реполяризацию — так возникает синдром удлинённого QT. Ослабление натриевого тока связано с синдромом Бругада.
Нарушение работы рианодинового рецептора и связанных с ним белков вызывает неконтролируемую утечку кальция из внутриклеточных депо при выбросе адреналина — это механизм КПЖТ. Усиление калиевых токов, наоборот, укорачивает реполяризацию и приводит к синдрому укороченного QT.
Основные каналопатии сердца
| Синдром | Основные гены | Тип наследования | Провоцирующие факторы |
|---|---|---|---|
| Синдром удлинённого QT | KCNQ1 (тип 1), KCNH2 (тип 2), SCN5A (тип 3) | Преимущественно аутосомно-доминантный | Тип 1 — нагрузка, особенно плавание; тип 2 — эмоции, внезапный звук, послеродовой период; тип 3 — покой и сон |
| Синдром Бругада | SCN5A (находят у меньшинства пациентов) | Аутосомно-доминантный | Лихорадка, ряд лекарств, алкоголь, обильная еда, сон |
| КПЖТ | RYR2, CASQ2 и другие | RYR2 — доминантный, CASQ2 — рецессивный | Физическая нагрузка, эмоциональный стресс |
| Синдром укороченного QT | KCNH2, KCNQ1, KCNJ2 | Аутосомно-доминантный | Чётких провокаторов нет |
Генетическая картина неоднородна. У части пациентов с несомненным клиническим диагнозом патогенный вариант не находят, а носительство мутации не всегда проявляется болезнью (неполная пенетрантность).
Многие носители долго не имеют жалоб, и болезнь обнаруживают по ЭКГ (электрокардиограмме) или при обследовании родственников. Симптомы связаны с эпизодами полиморфной желудочковой тахикардии или фибрилляции желудочков.
Важная подсказка — семейный анамнез: внезапная смерть родственников в молодом возрасте, необъяснимые утопления и автомобильные аварии.
Общие меры: отказ от препаратов, удлиняющих QT или провоцирующих паттерн Бругада, своевременная коррекция низкого калия и магния, активное снижение температуры при лихорадке у пациентов с синдромом Бругада, ограничение интенсивных нагрузок и соревновательного спорта при КПЖТ. Препараты перечислены в ознакомительных целях.
Беременность при каналопатиях обычно возможна, но требует планирования и наблюдения кардиолога, знакомого с этими болезнями. Европейские рекомендации советуют продолжать бета-адреноблокаторы при синдроме удлинённого QT и КПЖТ в прежней дозе во время беременности, родов и после них; препаратами выбора считаются надолол и пропранолол. Риск выше при плохо контролируемых формах и у женщин с аритмиями в прошлом.
При синдроме удлинённого QT, особенно 2-го типа, особенно опасен послеродовой период. На фоне бета-адреноблокаторов контролируют рост плода, а новорождённого наблюдают из-за риска урежения пульса и снижения сахара крови. Наследственный характер болезни требует генетического консультирования пары до зачатия.
Вызовите скорую помощь или срочно обратитесь к кардиологу, если появились:
Каналопатии — наследственные болезни ионных каналов сердца, при которых его строение нормально, но электрическая активность нарушена. Главные формы — синдромы удлинённого и укороченного QT, синдром Бругада и КПЖТ; они могут вызывать обмороки и внезапную смерть у молодых.
Диагноз ставят по ЭКГ, нагрузочным и фармакологическим пробам и генетическому тесту, а лечение включает бета-адреноблокаторы, отказ от провоцирующих факторов и при высоком риске — имплантируемый дефибриллятор. Обязательно обследуют кровных родственников.