Наследственность и болезни: как мутации превращаются в симптомы
Дата публикации: 6 ноября, 2026

Просмотров всего: 4

Время чтения: 15 минут

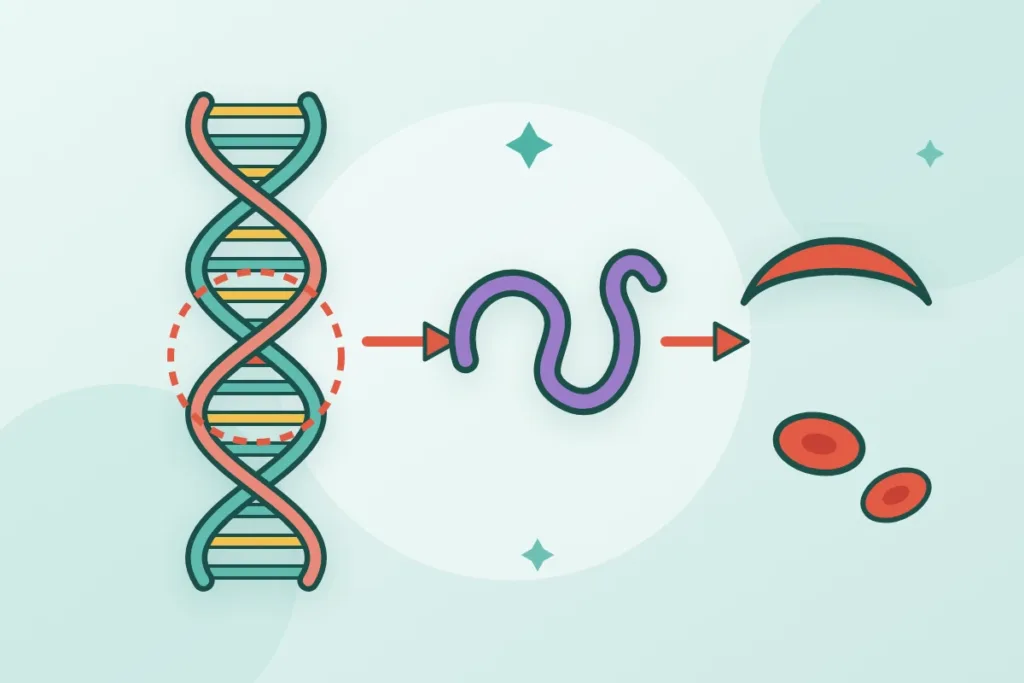
Талассемия — группа наследственных заболеваний крови, при которых из-за мутаций в генах глобинов (белковых частей гемоглобина) снижен или полностью отсутствует синтез одной из цепей гемоглобина: альфа-цепей при альфа-талассемии или бета-цепей при бета-талассемии.
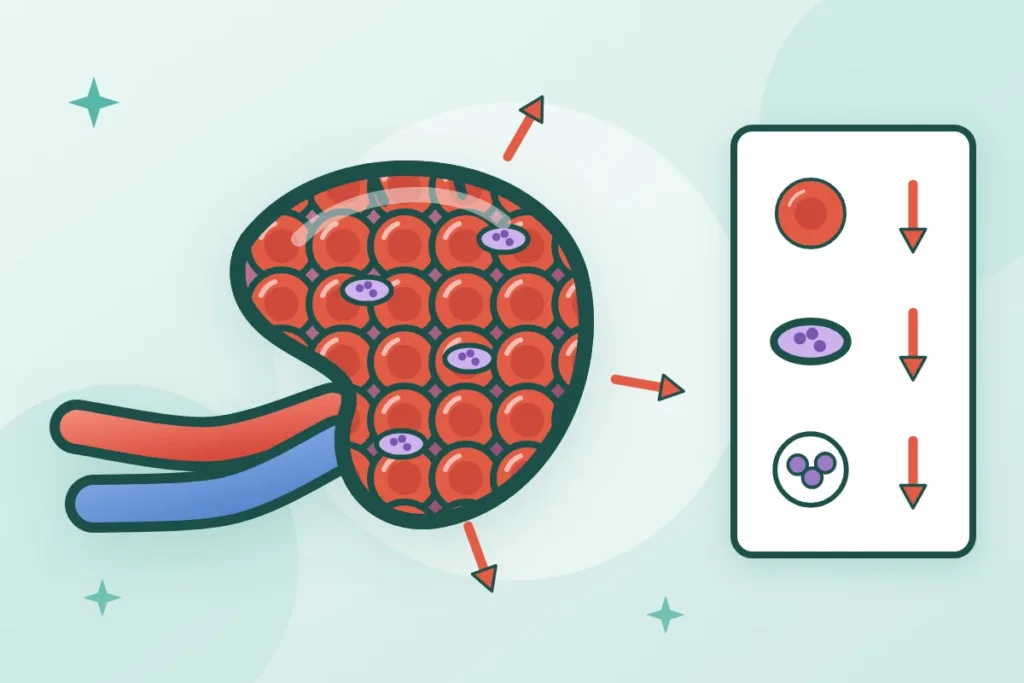
Нарушение баланса глобиновых цепей приводит к неэффективному эритропоэзу (гибели эритроцитов ещё в костном мозге), гемолизу (разрушению эритроцитов) и микроцитарной гипохромной анемии (с мелкими и бледными эритроцитами). Тяжесть варьирует от бессимптомного носительства до тяжёлой анемии, требующей регулярных переливаний крови с первого года жизни.
Талассемия наследуется по аутосомно-рецессивному типу: болеет ребёнок, получивший дефектный ген от обоих родителей. Она наиболее распространена в странах Средиземноморья, Ближнего Востока, Закавказья, Центральной, Южной и Юго-Восточной Азии.
Взрослый гемоглобин A состоит из двух альфа- и двух бета-цепей. Альфа-цепи кодируются двумя парами генов (HBA1 и HBA2) на 16-й хромосоме, бета-цепи — геном HBB на 11-й хромосоме. При альфа-талассемии чаще встречаются делеции (выпадения) генов альфа-глобина, при бета-талассемии — точечные мутации гена HBB, полностью (β⁰) или частично (β⁺) выключающие синтез цепи.
Избыточные непарные цепи нестабильны. При бета-талассемии свободные альфа-цепи выпадают в осадок в эритробластах и повреждают их мембрану. Клетки гибнут ещё в костном мозге, а оставшиеся разрушаются в селезёнке. Компенсаторное расширение костного мозга приводит к деформации костей и очагам внекостномозгового кроветворения.
Неэффективный эритропоэз подавляет выработку гепсидина (гормона, ограничивающего всасывание железа). Поэтому всасывание железа в кишечнике повышается, и перегрузка железом развивается даже у пациентов без переливаний. Широкое распространение носительства в тропических и субтропических регионах связывают с его относительной защитой от тяжёлой малярии.
Классификация талассемии
| Форма | Генетическая основа | Клиническая характеристика |
|---|---|---|
| Малая бета-талассемия (носительство) | Мутация одного гена HBB | Обычно без симптомов; лёгкая анемия или её отсутствие, выраженный микроцитоз, повышен гемоглобин A2 |
| Большая бета-талассемия (анемия Кули) | Мутации обоих генов HBB | Тяжёлая анемия с первых месяцев жизни (обычно в 6–24 месяца), зависимость от переливаний крови |
| Промежуточная бета-талассемия | Сочетания мутаций с частичным сохранением синтеза | Анемия средней тяжести, переливания эпизодически или не требуются |
| Немое носительство альфа-талассемии | Нарушение одного из четырёх генов альфа-глобина | Без проявлений, часто нормальные показатели крови |
| Малая альфа-талассемия | Нарушение двух генов | Микроцитоз, лёгкая анемия или её отсутствие |
| Болезнь гемоглобина H | Нарушение трёх генов | Гемолитическая анемия средней тяжести, спленомегалия (увеличение селезёнки) |
| Водянка плода с гемоглобином Бартс | Нарушение всех четырёх генов | Тяжёлая внутриутробная анемия и водянка плода |
Современные международные руководства Международной федерации талассемии (TIF, Thalassaemia International Federation) делят пациентов по потребности в лечении на трансфузионно-зависимую и трансфузионно-независимую талассемию.
При большой бета-талассемии ребёнок после первых месяцев жизни, когда фетальный (плодовый) гемоглобин заменяется взрослым, становится бледным, плохо прибавляет в массе, беспокоен. У него увеличиваются живот, печень и селезёнка. Без лечения формируются характерные изменения костей лицевого черепа, задержка роста, частые инфекции.
Промежуточные формы проявляются умеренной анемией, желтушностью, желчнокаменной болезнью, увеличением селезёнки. Носители талассемии, как правило, жалоб не имеют, и микроцитоз обнаруживают случайно, нередко ошибочно принимая его за дефицит железа.
Мелкие бледные эритроциты в анализе всегда означают нехватку железа, и нужно сразу пить железо.
Такую же картину даёт носительство талассемии. Отличить его помогают нормальный или повышенный ферритин, высокое число эритроцитов, индекс Ментцера и исследование фракций гемоглобина. Препараты железа при талассемии без доказанного дефицита не показаны.
Носительство талассемии лечения не требует. Тяжёлые формы лечат в специализированных гематологических центрах. Препараты перечислены в ознакомительных целях.
Методы лечения талассемии
| Метод | Применение |
|---|---|
| Регулярные переливания эритроцитов | Основа лечения трансфузионно-зависимой талассемии; по рекомендациям TIF гемоглобин перед переливанием поддерживают на уровне 95–105 г/л, что обеспечивает нормальный рост и подавляет неэффективный эритропоэз |
| Хелаторная терапия | Выведение избытка железа: дефероксамин подкожными инфузиями, деферазирокс и деферипрон внутрь; начинают после серии переливаний при повышении ферритина или нагрузке железом по МРТ |
| Трансплантация гемопоэтических стволовых клеток | Единственный широко доступный метод излечения; лучшие результаты у детей при наличии HLA-совместимого (совместимого по тканевым антигенам) родственного донора |
| Генная терапия | Аутологичные (собственные) модифицированные стволовые клетки одобрены в ряде стран для трансфузионно-зависимой бета-талассемии |
| Луспатерцепт | Препарат, улучшающий созревание эритроцитов; одобрен для взрослых пациентов с бета-талассемией |
| Поддерживающее лечение | Фолиевая кислота при активном эритропоэзе, спленэктомия (удаление селезёнки) по строгим показаниям, вакцинация, контроль эндокринной системы и сердца |
Препараты железа при талассемии назначают только при лабораторно доказанном сопутствующем дефиците железа. Назначение их «по анемии» без обследования ошибочно: заболевание само по себе предрасполагает к перегрузке железом.
Основные осложнения тяжёлых форм связаны с перегрузкой железом при переливаниях и повышенном всасывании. Страдают сердце (кардиомиопатия, аритмии, сердечная недостаточность), печень (фиброз, цирроз) и эндокринные железы: возможны задержка роста и полового развития, сахарный диабет, гипотиреоз, гипопаратиреоз.
Возможны также остеопороз, желчнокаменная болезнь, тромбозы, внекостномозговое кроветворение, инфекции после спленэктомии, осложнения переливаний. Для контроля нагрузки железом используют ферритин и МРТ (магнитно-резонансную томографию) сердца и печени.
При регулярных переливаниях и адекватной хелаторной терапии продолжительность и качество жизни пациентов значительно улучшились, а трансплантация и генная терапия дают шанс на излечение. Для семей носителей важно медико-генетическое консультирование.
Обратитесь к врачу без промедления, если у человека с талассемией появились:
Талассемия — группа наследственных аутосомно-рецессивных заболеваний с нарушением синтеза альфа- или бета-цепей глобина, вызывающих неэффективный эритропоэз, гемолиз и микроцитарную анемию — от бессимптомного носительства до тяжёлой трансфузионно-зависимой формы.
Носительство часто принимают за дефицит железа; отличить его помогают ферритин, число эритроцитов, индекс Ментцера, фракции гемоглобина и генетический анализ. Большая бета-талассемия требует регулярных переливаний и хелаторной терапии, излечение возможно при трансплантации стволовых клеток и генной терапии, а железо назначают только при подтверждённом дефиците.