

Материалы SapiensMed не заменяют консультацию врача


Здравствуйте, друзья! В нашем традиционном лонгриде поговорим о наследственных болезнях и о том, как изменение в гене превращается в конкретные симптомы. Почему одна «опечатка» в ДНК делает слизь в лёгких густой, а другая — ломает эритроциты? Может ли заболеть ребёнок, если оба родителя здоровы? И правда ли, что генетические болезни не лечатся?
Мы разберём, какие бывают мутации, как они нарушают работу белков и как поломка одной молекулы отражается на органах. Расскажем о типах наследования, о том, почему одни болезни передаются только по материнской линии, а другие поражают в основном мальчиков, и о роли образа жизни при болезнях с наследственной предрасположенностью.
Отдельно обсудим, как наследственные болезни выявляют — от родословной до чтения генома, — на какое звено механизма действуют современные методы лечения и что можно сделать, чтобы снизить риск для будущих детей. В конце статьи вас ждёт краткое резюме по каждому разделу статьи.
Часть 1. Как устроена наследственность в норме
1.1. ДНК, гены и хромосомы
Наследственная информация записана в молекуле ДНК с помощью четырёх «букв» — нуклеотидов. Участок ДНК, в котором закодирован один белок или функциональная молекула РНК, называют геном. У человека около 20 тысяч генов, кодирующих белки, но они занимают лишь небольшую часть всей ДНК; остальное — регуляторные участки и последовательности с не до конца понятной ролью13.
ДНК упакована в 46 хромосом: 22 пары одинаковых у мужчин и женщин и пара половых — XX у женщин и XY у мужчин. Одна хромосома из каждой пары приходит от матери, вторая — от отца. Поэтому почти каждый ген есть у нас в двух копиях, которые называют аллелями. Небольшая часть генов находится в митохондриях — «энергостанциях» клетки, и передаётся только от матери34.
1.2. От гена к признаку
Ген можно сравнить с рецептом в огромной кулинарной книге. Клетка переписывает рецепт в молекулу РНК, а затем по ней собирает белок. Белки — это ферменты, каналы, рецепторы, гормоны, структурные «балки» тканей. Признак организма — цвет глаз, рост, уровень холестерина — складывается из работы многих белков и условий среды13.
При каждом делении клетки ДНК копируется и поровну распределяется между дочерними клетками, а при образовании половых клеток мейоз оставляет в каждой по одной копии каждой хромосомы. Подробно этот процесс описан в статье Деление клеток и обновление тканей. Именно ошибки в этих процессах и приводят к мутациям1.
Важно понимать, что генетические различия между людьми — норма. У любых двух людей геномы различаются в миллионах позиций. Большинство этих вариантов безвредны, часть определяет внешность и особенности обмена веществ, и лишь немногие вызывают болезни35.
Часть 2. Что ломается: от мутации к поломке белка
2.1. Какие бывают мутации
Мутацией называют стойкое изменение наследственной информации. Мутации различаются по масштабу134:
- Точечные — замена одной «буквы». Иногда она меняет одну аминокислоту в белке, иногда создаёт сигнал «стоп» и обрывает его синтез.
- Выпадения и вставки нескольких «букв». Они могут сдвинуть «рамку считывания», и весь дальнейший текст гена превращается в бессмыслицу.
- Увеличение числа повторов — когда короткий фрагмент вроде ЦАГ повторяется слишком много раз, как при болезни Хантингтона.
- Хромосомные — потеря, удвоение или перестановка крупных участков хромосом либо лишняя целая хромосома, как при синдроме Дауна.
- Митохондриальные — изменения в ДНК митохондрий.
Мутация может быть унаследована от родителей и тогда присутствует во всех клетках тела. А может возникнуть заново — в половой клетке одного из родителей или на ранних стадиях развития зародыша. Такие мутации называют возникшими впервые, или de novo3.
2.2. Что происходит с белком
Последствия мутации определяются тем, как она меняет белок. Генетики выделяют несколько основных сценариев13:
- Потеря функции: белок не синтезируется, разрушается или не работает. Так нарушается работа многих ферментов.
- Недостаточность дозы: одной исправной копии гена не хватает, чтобы обеспечить нужное количество белка.
- Доминантно-негативный эффект: испорченный белок встраивается в сложные структуры и портит их, как кривой кирпич в кладке.
- Приобретение новой, вредной функции: белок начинает делать то, чего не должен, например слипаться в токсичные скопления.
Отсюда закономерность. Если белок — фермент, то обычно хватает и половины нормального количества, и болезнь проявляется, только когда испорчены обе копии гена. Если же белок структурный или регуляторный, вред может нанести и одна испорченная копия13.
2.3. Цепочка от белка к симптому
Мутация сама по себе ничего не «болит». Симптомы возникают в конце цепочки событий: изменённый ген, изменённый белок, нарушение работы клетки, затем ткани и органа. Это хорошо видно на трёх классических примерах12.
Муковисцидоз (кистозный фиброз) вызывают мутации гена CFTR, который кодирует хлорный канал в мембране клеток слизистых. Без работающего канала из клеток плохо выходят хлор и вода, и слизь в бронхах, протоках поджелудочной железы и кишке становится густой и вязкой. Она закупоривает протоки, в лёгких застаиваются бактерии, развиваются хроническое воспаление и нарушение пищеварения613. Об устройстве лёгких — в статье «Всё, что вы хотели знать о лёгких».
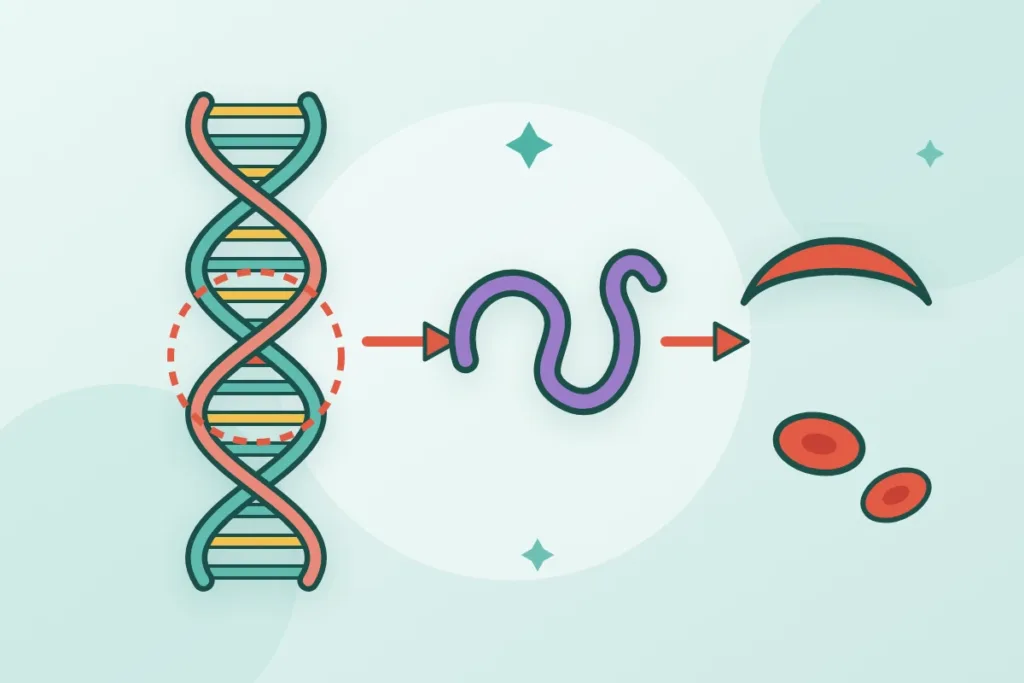
При серповидноклеточной анемии одна замена «буквы» меняет одну аминокислоту в бета-цепи гемоглобина. При нехватке кислорода такой гемоглобин слипается в длинные нити, и эритроцит принимает форму серпа. Жёсткие клетки застревают в мелких сосудах и вызывают болевые кризы и инфаркты органов, а быстро разрушаясь, приводят к анемии7.
Фенилкетонурия — пример поломки фермента. Без фенилаланингидроксилазы аминокислота фенилаланин из пищи не превращается дальше и накапливается в крови. В высокой концентрации она повреждает развивающийся мозг. Если болезнь не выявить и не начать лечение в первые недели жизни, у ребёнка развивается тяжёлое отставание в развитии8.
2.4. Типы наследования
То, как болезнь передаётся в семье, зависит от расположения гена и от того, достаточно ли одной испорченной копии34:
- Аутосомно-доминантный тип: достаточно одной испорченной копии. Больной родитель передаёт болезнь каждому ребёнку с вероятностью 50%. Пример — болезнь Хантингтона, семейная гиперхолестеринемия.
- Аутосомно-рецессивный тип: болеют только те, у кого испорчены обе копии. Родители обычно здоровые носители, и риск для каждого их ребёнка — 25%. Примеры — муковисцидоз, фенилкетонурия, серповидноклеточная анемия.
- Сцепленный с Х-хромосомой рецессивный тип: болеют в основном мальчики, потому что у них одна Х-хромосома, а мать чаще всего носительница. Примеры — гемофилия, миодистрофия Дюшенна.
- Митохондриальный тип: болезнь передаётся от матери всем детям, но от отца не передаётся.
Даже точно известная мутация не всегда проявляется одинаково. Пенетрантность показывает, у какой доли носителей мутации вообще появятся признаки болезни, а экспрессивность — насколько сильно. Поэтому у родственников с одной и той же мутацией болезнь может протекать совершенно по-разному3.

Миф
Если в семье никто никогда не болел, наследственной болезни у ребёнка быть не может.

Факт
При рецессивных болезнях родители — здоровые носители, и болезнь может впервые проявиться у их ребёнка. Кроме того, многие мутации возникают впервые, в половой клетке одного из родителей. Поэтому отсутствие больных родственников снижает, но не исключает риск.
Часть 3. Причины и факторы риска
3.1. Откуда берутся новые мутации
Небольшое число новых мутаций есть у каждого человека: в среднем ребёнок получает несколько десятков изменений «букв», которых не было у родителей. Почти все они безвредны. С возрастом отца число таких мутаций в сперматозоидах растёт, потому что предшественники сперматозоидов делятся всю жизнь3.
Возраст матери сильнее всего влияет на хромосомные ошибки. Яйцеклетки закладываются ещё до рождения девочки и годами находятся в незавершённом мейозе. С возрастом механизм расхождения хромосом работает хуже, и частота лишних хромосом растёт. Так, риск синдрома Дауна у ребёнка заметно увеличивается после 35 лет матери10.
Ионизирующее излучение и некоторые химические вещества повышают частоту мутаций. Однако на практике они гораздо чаще вызывают мутации в клетках тела, ведущие к опухолям, чем наследуемые мутации в половых клетках12.
3.2. Родство и особенности популяций
Риск рецессивных болезней растёт, если родители — кровные родственники: у них выше вероятность нести одинаковую мутацию от общего предка. В небольших изолированных популяциях некоторые мутации встречаются чаще из-за эффекта основателя: когда-то давно их носителем был один из немногих предков группы34.
Частота конкретных болезней различается по регионам. Серповидноклеточная анемия распространена там, где исторически был широко распространён малярийный комар: носительство одной копии мутации частично защищало от тяжёлой малярии7.
3.3. Болезни с наследственной предрасположенностью
Болезни, вызванные одной мутацией, относительно редки. Гораздо чаще встречается многофакторная наследственность: сотни и тысячи вариантов генов вносят каждый небольшой вклад в риск, а итог зависит от образа жизни. Так устроены сахарный диабет 2-го типа, гипертония, ишемическая болезнь сердца, ожирение12.
Например, о вкладе генов в лишний вес и о том, чего стоят популярные генетические тесты на «склонность к полноте», рассказывает статья «Бывают ли «гены ожирения» и может ли генетический тест помочь в похудении». При таких болезнях наследственность — не приговор, а лишь повод внимательнее относиться к профилактике12.
Часть 4. Как механизм объясняет симптомы и осложнения
4.1. Почему одна мутация поражает много органов
Один и тот же белок часто работает в разных тканях. Поэтому мутация в одном гене может проявляться в нескольких органах сразу — это называют плейотропией. При синдроме Марфана, например, нарушен белок фибриллин, который входит в состав эластичных волокон. Отсюда высокий рост, длинные пальцы, смещение хрусталика глаза и опасное расширение аорты13.
При митохондриальных болезнях страдает выработка энергии в клетке. Поэтому в первую очередь поражаются органы, которым нужно больше всего энергии: мозг, мышцы, сердце, сетчатка глаза, внутреннее ухо. Типичные проявления — мышечная слабость, судороги, нарушения зрения и слуха11.
4.2. Почему симптомы появляются в разном возрасте
Болезни обмена веществ, при которых не работает фермент, часто проявляются в первые дни и недели жизни: пока ребёнок был в утробе, вредные вещества убирала плацента матери. После рождения они начинают накапливаться8.
Другие болезни проявляются позже. При миодистрофии Дюшенна отсутствует белок дистрофин, который укрепляет мембрану мышечного волокна. Волокна постепенно разрушаются при каждом сокращении, и слабость становится заметной в 2–5 лет, а затем нарастает14.
При болезни Хантингтона в гене удлинён участок с повторами ЦАГ. Изменённый белок медленно накапливается в нейронах и повреждает их, поэтому первые симптомы чаще появляются в 30–50 лет. Чем длиннее участок повторов, тем раньше начинается болезнь, а при передаче от отца он может ещё удлиниться9.
4.3. Наследственная предрасположенность к раку
Некоторые мутации не вызывают болезнь сами, а резко повышают риск рака. Так работают мутации в генах-супрессорах опухолей, например BRCA1 и BRCA2. Человек рождается с одной испорченной копией во всех клетках. Если в какой-то клетке за жизнь сломается и вторая копия, эта клетка теряет защиту и может стать раковой1.
Именно поэтому при наследственных опухолях рак часто появляется в молодом возрасте и у нескольких родственников. Подробнее о таких мутациях рассказывают статьи «Наследственный рак яичников: мутации BRCA1 и BRCA2» и «Наследственный колоректальный рак: когда нужен генетический анализ»1.
4.4. Наследственные нарушения ритма и обмена
Мутации в генах ионных каналов сердца могут не давать никаких жалоб годами, а затем впервые проявиться обмороком или опасной аритмией при нагрузке или испуге. Пример — синдром удлинённого интервала QT, о котором рассказывает статья «Синдром удлинённого QT у детей: опасность и наблюдение»1.
Наследственный ангиоотёк связан с нехваткой белка, который тормозит одну из систем воспаления. Без этого тормоза в тканях накапливается брадикинин, повышающий проницаемость сосудов, и возникают приступы отёков кожи, кишечника и гортани. Поэтому при таком отёке не помогают обычные противоаллергические средства12.
Часть 5. Как выявляют наследственные болезни
5.1. С чего начинается диагностика
Генетическая диагностика начинается не с анализа, а с разговора. Врач-генетик собирает родословную: кто из родственников и чем болел, в каком возрасте, были ли выкидыши, ранние смерти, кровное родство. Затем он оценивает внешние особенности и данные обследований. Это помогает понять, какой тест нужен и как читать его результат34.
5.2. Методы исследования
Методов много, и каждый видит свой масштаб изменений345.
Таблица 1. Основные методы выявления наследственных болезней
| Метод | Что находит | Пример применения |
|---|---|---|
| Неонатальный скрининг | Биохимические признаки болезней обмена в капле крови новорождённого | Фенилкетонурия, муковисцидоз, врождённый гипотиреоз |
| Кариотипирование | Число и строение хромосом под микроскопом | Синдром Дауна, синдром Тёрнера |
| Хромосомный микроматричный анализ | Мелкие выпадения и удвоения участков хромосом | Задержка развития, множественные пороки |
| Анализ одного гена или панели генов | Мутации в генах, связанных с конкретной болезнью | Муковисцидоз, наследственный рак |
| Секвенирование экзома или генома | Изменения во всех генах сразу | Редкие болезни с неясной причиной |
| Неинвазивный пренатальный тест | Фрагменты ДНК плода в крови матери | Оценка риска лишних хромосом у плода |
| Биопсия хориона и амниоцентез | ДНК и хромосомы клеток плода | Подтверждение диагноза при высоком риске |
В России неонатальный скрининг проводят всем новорождённым, и с 2023 года список выявляемых болезней значительно расширен. Об этом подробно рассказывает статья «Неонатальный скрининг: что проверяют и зачем это нужно»13.
5.3. Как читать результат
Найти изменение в ДНК — ещё не значит поставить диагноз. Каждый найденный вариант оценивают по международным критериям и относят к одной из групп: патогенный, вероятно патогенный, вариант с неясным значением, вероятно доброкачественный и доброкачественный5.
Вариант с неясным значением означает лишь, что науке пока не хватает данных. На его основании не принимают медицинских решений. Со временем, по мере накопления данных, многие такие варианты переводят в доброкачественные5.

Результат генетического теста должен толковать врач-генетик с учётом родословной и клинической картины. Вариант с неясным значением — не диагноз. Тесты, купленные напрямую через интернет, часто проверяют лишь небольшую часть известных мутаций и могут как напугать понапрасну, так и ложно успокоить.
Миф
Генетический тест из интернета расскажет обо всех болезнях, которые ждут человека в будущем.
Факт
Для большинства частых болезней гены определяют лишь часть риска, а остальное зависит от образа жизни и среды. Потребительские тесты обычно анализируют выборочные варианты и не заменяют медицинской диагностики. Если в семье есть наследственная болезнь, нужен целенаправленный медицинский анализ.
Часть 6. Принципы лечения: на какое звено действуют
6.1. Обход поломки
Самый старый подход — не дать поломке привести к вреду. При фенилкетонурии ребёнку с первых недель назначают диету с очень низким содержанием фенилаланина и специальные лечебные смеси. Ген по-прежнему испорчен, но вредное вещество не накапливается, и мозг развивается нормально8.
Второй путь — восполнить недостающий белок. При гемофилии вводят недостающий фактор свёртывания крови или препараты, заменяющие его функцию. При некоторых болезнях накопления применяют ферментозаместительную терапию — регулярное введение недостающего фермента15.
При наследственном ангиоотёке восполняют недостающий белок-тормоз или блокируют образование брадикинина. Почему при этом не помогает адреналин, объясняет статья «Лечение наследственного ангиоотёка: почему адреналин здесь не работает»2.
6.2. Исправление работы белка
При муковисцидозе появились препараты-модуляторы, которые помогают испорченному хлорному каналу правильно сворачиваться, добираться до мембраны и открываться. В ознакомительных целях: к ним относятся ивакафтор, лумакафтор, тезакафтор и элексакафтор, которые часто применяют в сочетании. Их выбор зависит от конкретной мутации пациента613.
Есть и препараты, которые действуют на уровне РНК. Антисмысловые олигонуклеотиды — короткие синтетические цепочки, которые меняют считывание гена. Так, при спинальной мышечной атрофии они заставляют запасной ген вырабатывать больше нужного белка3.
6.3. Замена или исправление гена
Генная терапия доставляет в клетки рабочую копию гена, обычно с помощью безопасного обезвреженного вируса. Такие препараты уже одобрены для спинальной мышечной атрофии, некоторых наследственных болезней сетчатки и гемофилии. С 2023 года в ряде стран одобрено и первое лечение на основе редактирования генов для серповидноклеточной анемии и бета-талассемии7.
Пересадка кроветворных стволовых клеток от здорового донора по сути заменяет больной костный мозг здоровым и применяется при некоторых наследственных болезнях крови и иммунитета. Все эти методы сложны, дороги и подходят не всем пациентам7.
6.4. Лечение последствий
Для большинства наследственных болезней пока нет способа исправить причину, но лечение последствий значительно продлевает и улучшает жизнь. При муковисцидозе это ежедневная очистка бронхов, ферменты поджелудочной железы, лечение инфекций. При миодистрофии Дюшенна — гормональная терапия, лечебная физкультура, поддержка дыхания и сердца. Средняя продолжительность жизни при многих таких болезнях за последние десятилетия заметно выросла614.
Миф
Наследственные болезни не лечатся, поэтому обследоваться бесполезно.
Факт
Многие наследственные болезни поддаются контролю, если выявить их рано: при фенилкетонурии своевременная диета позволяет ребёнку развиваться нормально, а при гемофилии регулярное введение фактора свёртывания предупреждает кровоизлияния в суставы. Появляются и методы, действующие на саму причину. Раннее выявление часто решает исход.
Часть 7. Профилактика
7.1. Что можно сделать заранее
Предотвратить возникновение мутаций почти невозможно, но можно вовремя узнать о риске и принять осознанное решение. Медико-генетическое консультирование особенно важно, если в семье есть наследственные болезни, если у пары уже родился ребёнок с пороком развития или наследственной болезнью, при кровном родстве, повторных выкидышах и возрасте матери старше 35 лет34.
Паре с высоким риском доступны разные варианты: пренатальная диагностика во время беременности, использование донорских клеток или экстракорпоральное оплодотворение с исследованием эмбрионов. Подробнее о последнем — в статье «Преимплантационное генетическое тестирование: когда проверяют эмбрионы до переноса»3.
7.2. Пошаговый план для семьи
01
Расспросите родственников о болезнях в семье и запишите, кто, чем и в каком возрасте болел.
02
При наследственных болезнях, раннем раке или внезапной смерти молодых родственников обратитесь к врачу-генетику.
03
Планируя беременность, начните принимать фолиевую кислоту заранее, по назначению врача.
04
Пройдите скрининг первого триместра беременности и обсудите с врачом его результаты.
05
Не отказывайтесь от неонатального скрининга новорождённого.
06
Если у родственника найдена мутация, обсудите с генетиком, нужно ли обследоваться другим членам семьи.
07
При многофакторной предрасположенности сосредоточьтесь на изменяемых факторах: питании, движении, отказе от курения.
08
Толкуйте результаты любых генетических тестов только вместе с врачом.
Некоторые наследственные болезни могут вызывать состояния, требующие немедленной помощи.
Когда срочно нужно к врачу
Вызывайте скорую помощь или срочно обращайтесь к врачу, если:

Краткое резюме
Наследственная информация записана в ДНК, упакованной в 46 хромосом, и почти каждый ген есть в двух копиях — от матери и от отца. Гены кодируют белки, из работы которых складываются признаки. Различия в генах между людьми — норма, и болезни вызывает лишь малая часть вариантов.
Мутации бывают точечными, в виде выпадений и вставок, увеличения повторов, хромосомными и митохондриальными. Они приводят к потере функции белка, недостатку его дозы, порче сложных структур или новой вредной функции. Симптомы — конец цепочки от гена к белку, клетке и органу, как при муковисцидозе, серповидноклеточной анемии и фенилкетонурии.
Болезни передаются по доминантному, рецессивному, сцепленному с Х-хромосомой и митохондриальному типам. Новые мутации возникают у каждого, возраст матери повышает риск хромосомных ошибок, а кровное родство — рецессивных болезней. Частые болезни, как диабет и гипертония, многофакторны и сильно зависят от образа жизни.
Одна мутация может поражать много органов, а время появления симптомов зависит от механизма. Наследственные мутации в генах-супрессорах повышают риск рака. Диагностика начинается с родословной и включает неонатальный скрининг, кариотип, микроматричный анализ и секвенирование, а результат толкует генетик.
Лечение может обходить поломку диетой, восполнять недостающий белок, исправлять работу белка, заменять ген или устранять последствия. Профилактика — медико-генетическое консультирование, пренатальный и неонатальный скрининг и обследование родственников. Срочная помощь нужна новорождённому с вялостью, рвотой и судорогами, а также при обмороке на нагрузке у молодого человека.
Источники
- Kumar V., Abbas A. K., Aster J. C. Robbins Basic Pathology. 10th edition. Elsevier. США, 2018.
- Литвицкий П. Ф. Патофизиология. 5-е издание. ГЭОТАР-Медиа. Россия, 2016.
- Nussbaum R. L., McInnes R. R., Willard H. F. Thompson and Thompson Genetics in Medicine. 8th edition. Elsevier. США, 2016.
- Бочков Н. П., Пузырёв В. П., Смирнихина С. А. Клиническая генетика. 4-е издание. ГЭОТАР-Медиа. Россия, 2015.
- Richards S., Aziz N., Bale S. et al. Standards and guidelines for the interpretation of sequence variants: a joint consensus recommendation of the American College of Medical Genetics and Genomics and the Association for Molecular Pathology. Genetics in Medicine. США, 2015.
- Shteinberg M., Haq I. J., Polineni D., Davies J. C. Cystic fibrosis. The Lancet. Великобритания, 2021.
- Kato G. J., Piel F. B., Reid C. D. et al. Sickle cell disease. Nature Reviews Disease Primers. Великобритания, 2018.
- Van Spronsen F. J., Blau N., Harding C. et al. Phenylketonuria. Nature Reviews Disease Primers. Великобритания, 2021.
- Bates G. P., Dorsey R., Gusella J. F. et al. Huntington disease. Nature Reviews Disease Primers. Великобритания, 2015.
- Antonarakis S. E., Skotko B. G., Rafii M. S. et al. Down syndrome. Nature Reviews Disease Primers. Великобритания, 2020.
- Gorman G. S., Chinnery P. F., DiMauro S. et al. Mitochondrial diseases. Nature Reviews Disease Primers. Великобритания, 2016.
- Visscher P. M., Wray N. R., Zhang Q. et al. 10 years of GWAS discovery: biology, function, and translation. The American Journal of Human Genetics. США, 2017.
- Министерство здравоохранения Российской Федерации. Клинические рекомендации «Кистозный фиброз (муковисцидоз)». Россия, 2021.
- Duan D., Goemans N., Takeda S. et al. Duchenne muscular dystrophy. Nature Reviews Disease Primers. Великобритания, 2021.
- Srivastava A., Santagostino E., Dougall A. et al. WFH Guidelines for the Management of Hemophilia, 3rd edition. Haemophilia. Великобритания, 2020.
Материал носит информационно-просветительский характер и не заменяет очной консультации врача. Диагноз и лечение определяет только врач.
Читайте также

 Автор: